
把「质量设计进产品」:双氯芬酸钠外用凝胶的 QbD 开发与 200 倍放大实践
Application of Quality by Design: Development to Manufacturing of Diclofenac Sodium Topical Gel
本研究以仿制双氯芬酸钠外用凝胶为目标,采用质量源于设计(QbD)方法,先依据参比制剂 Voltaren 凝胶设定质量目标产品档案,再将卡波姆(carbopol)与渗透促进剂 kolliphor 作为关键物料变量,用面心中心复合设计(CCD)建模优化。11 次试验建立的设计空间在实验室规模与 10X、200X 放大批次上均得到验证,Monte Carlo 模拟给出的过程能力指数 Cpk 为 1.25–3.48。
TL;DR
这是一篇典型的制药工艺开发论文:目标不是提出新的化学或新载体,而是用质量源于设计(Quality by Design, QbD)的方法论,把一个仿制双氯芬酸钠外用凝胶从处方筛选一路做到 200 倍放大生产。作者以参比制剂 Voltaren® 凝胶的表征数据反推关键质量属性的接受标准,用面心中心复合设计(CCD)建模卡波姆与 kolliphor 两个关键物料变量对黏度和 0.5–6 h 累积扩散的影响,建立设计空间并在实验室规模验证。随后把处方放大到 5 kg(10X)与 100 kg(200X),并用 Monte Carlo 模拟 10 万组数据计算过程能力指数,得到的 Cpk 落在 1.25–3.48 之间,作者据此宣称处方稳健。对做制剂开发或工艺放大的读者来说,这篇文章的价值不在结论本身,而在它展示了一条「设定目标—建模—划设计空间—放大—量化稳健性」的完整证据链。
背景定位
从领域坐标看,这不是一篇开坑之作,也不是简单的 SOTA 刷榜。双氯芬酸的经皮递送已有大量载体研究——脂质体、超变形脂质体(Transfersomes)、双分子层盘(bicelles)、微乳、固体脂质纳米粒、环糊精包合物等,论文的 Introduction 把这些工作逐一列出并引用了 20 余篇文献。本文的定位是工程化与法规合规导向的系统性落地:它承认参比制剂已经解决了「用什么处方」的问题,转而回答「这个处方在多大范围内波动仍能保证质量」以及「放大 200 倍后是否仍然等价」。判断依据有两点:其一,通篇没有提出新辅料或新递送机制,所有辅料均与参比制剂定性一致;其二,论文的论证重心落在 ANOVA 表、设计空间叠加图和 Cpk 数值上,而非体外透皮机制的新发现。
问题与动机
选择外用路线的动机在论文中被交代得很清楚。双氯芬酸属于芳基烷酸类非甾体抗炎药,通过抑制 COX-1 与 COX-2 干扰前列腺素合成而镇痛,但口服后经历广泛的首过代谢,生物利用度只有 50–60%,需要每日 150 mg、分三次给药。频繁给药叠加非选择性 COX 抑制,使得胃肠穿孔、溃疡和出血成为限制长期用药的主要风险。经皮给药可以绕开首过效应和胃肠刺激,皮肤又具备易接触、面积大、血液循环与淋巴网络丰富的优势,Cordero 等人的体外皮肤渗透数据与 COX II 抑制 IC50 排序也支持双氯芬酸是外用 NSAIDs 中的优选分子。
真正的痛点在于第二层:双氯芬酸本身并不容易透过皮肤,要在肌肉、腱鞘、滑膜和浅表关节滑液中达到治疗浓度是很大的挑战。论文没有回避这一点,但它并未选择从头开发新型载体,而是把问题转化为一个工艺稳健性问题——既然参比制剂的处方已被临床验证,那么仿制工作的核心风险就转移到「关键物料属性波动时,黏度和释放曲线会不会漂出等价区间」。这个研究直觉并非单纯工程经验,而是被 USFDA 对 QbD 的监管要求(ICH Q8(R2)、Q9、Q10)所证成:增加终产品检验并不能提升质量,质量必须被设计进产品。也正因如此,论文把「黏度」和「体外扩散」定为关键质量属性(CQA),而不是把铺展性单列——因为铺展性是黏度的函数,这一取舍在文中给出了明确说明。
核心章节
出发点:以参比制剂反推接受标准
QbD 的第一步是设定质量目标产品档案(QTPP)并识别 CQA。作者先对不同批次的 Voltaren® 凝胶做全面表征,得到的基线是:含量 100.8 ± 1.7%、pH 7.2 ± 0.02、铺展直径 54.75 ± 0.5 mm、黏度 49,537 ± 5358 cps,0.5、1、2、4、6 h 的累积扩散分别为 15.0 ± 1.27%、22.4 ± 1.79%、36.1 ± 2.84%、56 ± 4.72% 和 67.3 ± 6.33%。据此设定 pH 7–7.4、含量 90–110%、黏度 49,537.5 ± 5358 cps,扩散目标则按各时间点的均值上下浮动给出,例如 0.5 h 为 13.7–16.3%、6 h 为 61–73.6%。
这里有一个容易被忽略但很关键的工程细节:实验室的 DoE 试验是在敞口容器加顶置锚式搅拌下做的,搅拌会夹带空气,而空气夹带会抬高黏度读数。作者专门做了同配方的 10X 规模对比,敞口无真空条件下黏度 68,760 cps,真空条件下 46,150 cps,前者约为后者的 1.5 倍,但两种条件下体外扩散没有差异。因此他们把 DoE 阶段的黏度目标乘以 1.5 的换算因子,从 38,820–60,255 cps 调整为 58,230–90,383 cps。这一步体现了 QbD 的实质:不是把测量值当作真值,而是把测量系统本身的偏差显式建模。论文未报告该 1.5 倍因子的批次间重复性,这意味着它是一个基于单次对比的工程假设,而非统计估计。
核心内容:CCD 建模与设计空间
作者最初用 2² 全因子设计做两因素两水平试验,六个试验点的半正态图(Fig. 2a–c)显示卡波姆与 kolliphor 对黏度和扩散均有显著影响,且卡波姆的影响更突出,两因素交互对扩散也有可观作用。由于因素与响应之间存在非线性,作者追加轴向点和中心点,最终采用 11 次试验的面心 CCD,因素水平为卡波姆 1.2–2.0%(中心 1.6%)、kolliphor 0.5–3.5%(中心 2.0%),见表 I。
CCD 的一般形式写作:
其中 是待建模的响应(黏度或某时间点的累积扩散百分比), 是卡波姆用量, 是 kolliphor 用量, 为截距,、 是一阶主效应系数, 刻画两因素的交互,、 是二次项系数。这个式子的作用是把「因素水平」映射为「质量属性」的可计算曲面:相比只含一阶项的线性模型,它多了两个二次项和一个交互项,从而能描述黏度随卡波姆增加而加速上升这类曲率;若去掉二次项,模型在 1.2–2.0% 的区间中部会系统性低估黏度,而这恰恰是设计空间所在的区域。其适用边界是内插——设计空间只在试验所覆盖的因素范围内有效,论文也确实只在 1.6% 与 2% 的组合上做了验证,未报告外推行为。
基于 11 个试验点拟合的模型质量在 Table III 中集中呈现。黏度模型的 p 值小于 0.0001,R² 为 0.9985,调整 R² 0.9975,预测 R² 0.9946;五个扩散时间点的模型 p 值在 0.0002–0.0004 之间,R² 从 0.9268 递增到 0.9781,预测 R² 从 0.8064 递增到 0.9246。所有响应的失拟项 p 值在 0.4382–0.7481 之间,均不显著,说明模型没有遗漏显著项。值得指出的是,扩散模型在早期时间点(0.5 h)的拟合明显弱于晚期(6 h),预测 R² 从 0.81 升到 0.92,这与扩散早期更受界面与膜润湿等未建模因素干扰的直觉一致,但论文未对此展开讨论。
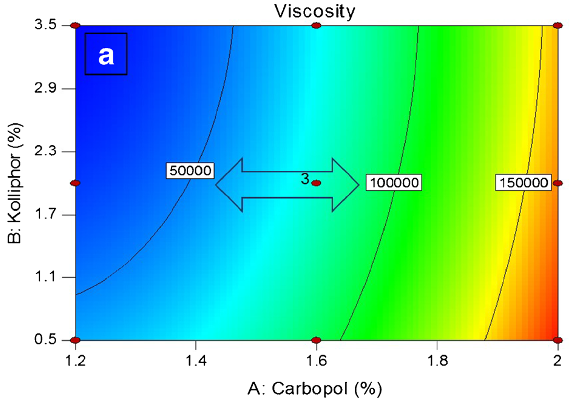
因子效应的方向性在等值线图上很直观。Fig. 3 显示,卡波姆从 1.2% 增至 2.0% 时黏度从约 50,000 cps 升到 150,000 cps,而 kolliphor 在 0.5–3.5% 范围内对黏度影响不显著;Fig. 4 的五个等值线子图则显示,卡波姆浓度上升时各时间点的累积扩散百分比一致下降,蓝色区域对应低扩散、红色对应高扩散。这两条相反的单调关系构成了后续优化的核心张力:卡波姆越多越稠,越稠则药物越难扩散出来。
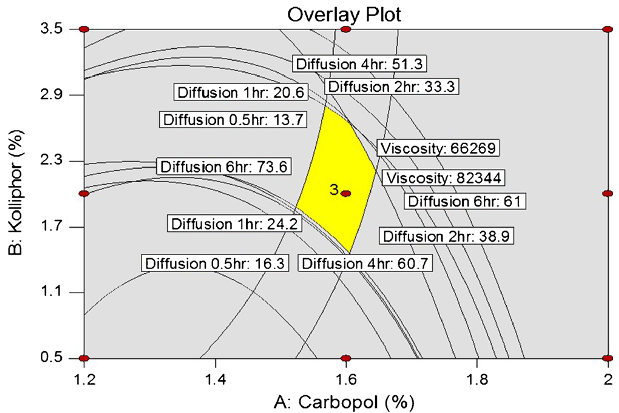
把所有响应的接受标准叠加后得到的设计空间如图 5 的黄色区域所示,任何落在其中的卡波姆与 kolliphor 组合都应满足预设目标。设计理由方面,作者选择卡波姆和 kolliphor 作为唯一两个优化因子,理由是前者作为交联聚丙烯酸酯高聚物对黏度进而对扩散动力学有强影响,后者作为非离子表面活性剂兼具乳化与渗透促进功能;而矿物油、椰油酸辛癸酯等润肤剂用单次一因素法确定并固定在 2.5%,油水比固定 1:24,氨水固定 1.2%,异丙醇与丙二醇固定为 20% 和 5%。论文对这些固定值给出的依据是「实验室规模开发试验」,没有提供系统的敏感性分析,这是设计空间维度被压缩到二维所付出的代价。
依据与代价:验证、放大与稳健性
设计空间的验证批取卡波姆 1.6%、kolliphor 2%,实验室 0.5 kg、无真空条件。Table IV 给出了预测均值、95% 置信区间、实测值与参比制剂的四方对照:黏度预测 76,428.9 cps(区间 73,175.5–79,682.4),实测 76,150 cps(真空下为 50,767 cps),参比 49,537.5 ± 5358.8 cps;6 h 扩散预测 69.7%(区间 66.4–73.1),实测 67.9%,参比 67.3 ± 6.33%。五个时间点的实测值均落在预测区间内,且普遍略低于预测均值,说明模型存在轻微的高估倾向,但幅度在置信区间内。
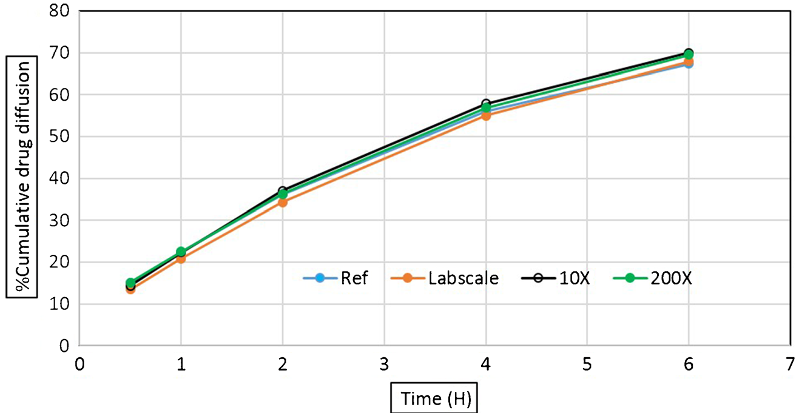
放大阶段的关键设计约束是真空。10X 批(5 kg)在带内置锚式搅拌与均质机的真空乳化罐中制得,成品为白色不透明凝胶,pH 7.12、含量 100.7%、铺展 56.2 mm、黏度 46,150 cps。200X 批(100 kg)的均匀性数据见 Table V:罐内上中下三处含量为 101.7%、102.9%、102.5%,黏度 50,400、50,650、52,500 cps;灌装后成品初始、中期、末端含量 100.7%、100.8%、100.5%,黏度 44,550、49,730、48,295 cps。Fig. 6 将实验室、10X、200X 三个规模与参比制剂的扩散曲线画在一起,作者称彼此「非常接近」,但论文未给出跨规模的相似性因子(如 f2)或统计检验,这一判断依赖视觉与逐点数值对照。
稳健性评价采用 Monte Carlo 模拟。作者把实验室称量的固有波动设为 ±0.01% 标准差,围绕卡波姆 1.6%、kolliphor 2% 的均值各生成 10 万组因素数据,代入式 (2)–(7) 的回归模型得到每个响应的 10 万组预测值,再计算过程能力指数。Table VI 的结果是:黏度 Cpk 为 1.25,0.5 h 扩散 2.36,1 h 扩散 3.48,2 h 扩散 3.27,4 h 扩散 2.99,6 h 扩散 3.28,对应规格上限区间从黏度的 66,269–82,344 到 0.5 h 扩散的 13.7–16.3 不等。这里需要如实指出一处与摘要表述的张力:摘要写「所有响应 Cpk 均大于 1.33」,但 Table VI 中黏度一项为 1.25,低于该阈值,也低于文中「稳健」的常用判定线。扩散各项余量充足,黏度则相对紧绷,原因不难看出——黏度的目标区间本身只有约 ±11% 的相对宽度,而称量波动通过二次项被放大。若把黏度的二次项系数置零,模型会低估高卡波姆区的黏度,Cpk 可能反而虚高,这正是不能随意简化模型的原因。
实验与证据
主结果可以概括为三层验证的叠加。第一层是模型层面,Table III 的 ANOVA 显示六个响应的模型均显著(p 在 0.0002 到小于 0.0001 之间)、失拟均不显著(p 在 0.4382–0.7481),预测 R² 全部高于 0.8,说明回归方程具备可用的外推内插能力。第二层是设计空间层面,Table IV 的验证批在五个扩散时间点与黏度上全部落入 95% 置信区间。第三层是放大层面,Table V 的 200X 批次在罐内三处与成品三段的含量偏差不超过 2.4 个百分点、黏度偏差不超过约 5,200 cps,满足均匀性要求。
| 响应 | 模型 p 值 | 失拟 p 值 | R² | 预测 R² |
|---|---|---|---|---|
| 黏度 | 小于 0.0001 | 0.4382 | 0.9985 | 0.9946 |
| 扩散 0.5 h | 0.0002 | 0.6959 | 0.9268 | 0.8064 |
| 扩散 1 h | 0.0004 | 0.6717 | 0.9527 | 0.8311 |
| 扩散 2 h | 0.0003 | 0.6037 | 0.9585 | 0.8398 |
| 扩散 4 h | 小于 0.0001 | 0.6441 | 0.9712 | 0.8928 |
| 扩散 6 h | 小于 0.0001 | 0.7481 | 0.9781 | 0.9246 |
上表对应 Table III,它回答的是「模型可不可信」。可以看到扩散早期(0.5 h)的预测 R² 只有 0.8064,是六个响应中最弱的一项,而它的规格区间也最窄(13.7–16.3%),两者叠加意味着该时间点的判定最为脆弱。不过其 Cpk 达到 2.36,说明在给定波动下仍有充足余量,这一矛盾的正解是:模型误差不会直接转化为产品风险,只要设计空间的边界离工作点足够远。
拆解性证据方面,论文提供了两类。一是工艺参数的单独筛查:同配方在不同搅拌速度下运行 45 min,28 rpm 时黏度 68,100 cps、50 rpm 时 68,225 cps,差异可忽略,因此所有 DoE 试验统一采用 28 rpm、45 min,这一控制变量排除了剪切历史对黏度模型的混淆。二是真空因素的对照,即前述 68,760 与 46,150 cps 的 1.5 倍差异。论文未提供传统意义上的处方消融(例如去掉 kolliphor 或改变油水比后的响应),也未报告重复批次的批间方差分解,因此设计空间的边界在多大程度上依赖单一实验批,无法从文中判断。
证据质量需要分层看待。稳健的是因子效应方向:卡波姆主导黏度、kolliphor 主导扩散、两者交互对扩散中期显著,这三条在等值线图、半正态图与回归系数上互相印证,且与高分子凝胶的流变直觉一致。相对脆弱的是外推性:因素范围仅覆盖卡波姆 1.2–2.0%、kolliphor 0.5–3.5%,超出即为外推,论文未做任何外推验证;放大也只到 100 kg 一个批次规模,200X 批次的均匀性数据来自单批三点三段取样,而非多批统计。此外,所有扩散数据均来自 Franz 扩散池加 0.45 μm 透析膜,这是体外替代指标,论文未做离体皮肤渗透或体内研究,因此「与参比制剂治疗等价」这一表述在原文中实际上只建立在体外扩散曲线可比的基础上,这一点在解读结论时应保持清醒。
深度洞察与总结
把这篇论文的贡献落到机制上,它做的事情是:用一个二次响应面模型把「两种关键辅料的用量」与「黏度和五个时间点的释放」之间的因果链显式化,再通过接受标准的叠加把多维约束压缩成一个二维可行域,最后用 Monte Carlo 把称量波动传播到每个响应上,得到可比较的能力指数。这条链条的真正价值在于可审计性——每一步的输入(参比制剂表征、因素水平、接受标准、波动假设)都被写死,任何审评方都能复算。
局限也应当具体指出。第一,稳健性假设称量波动的标准差为 ±0.01%,但该数值的依据是「实验室规模的固有波动」,论文未说明它是从多少批次、多少次称量中估计的,而 Cpk 对分母极其敏感,黏度 Cpk 1.25 距离 1.33 只有约 6% 的差距,波动假设稍一放宽结论就会翻转。第二,设计空间只覆盖两个因素,其余辅料与工艺参数(油水比、均质速度、乳化时间、真空度)均为固定值,论文未报告这些固定值附近的敏感性,而这些恰恰是放大时最容易漂移的量。第三,200X 批次的数据为单批取样,无批间重复,无法区分「处方稳健」与「这一批做得好」。第四,所有等价性论证停留在体外扩散,缺少离体皮肤或体内证据。
未来工作的方向也因此比较明确。若要真正支撑「与参比制剂治疗等价」,需要在设计空间内取多个点、做多批次的体外透皮(离体皮肤)对比,并报告 f2 相似性因子而非目视曲线;若要提升 Cpk,最直接的路径不是收紧规格,而是识别黏度波动的来源——从 1.5 倍的真空/非真空差异看,脱气工艺与在线黏度监测可能比处方微调更能扩大能力余量。对于做半固体制剂放大的工程读者,这篇文章最可迁移的经验或许是那句被埋在结果里的观察:测量系统的偏差(空气夹带)会被误读为产品的偏差,若不先把它分离出来,后续所有模型都建立在一个偏移的坐标上。